La vasculite da immunoglobuline A (IgAV), storicamente nota come porpora di Schönlein-Henoch, rappresenta la più comune forma di vasculite sistemica dell’età pediatrica, con un’incidenza di 3-27 casi per 100 mila bambini. A differenza di altre vasculiti sistemiche, la IgAV è generalmente autolimitante e interessa principalmente l’età pediatrica (il 90% dei casi insorge in bambini e adolescenti). La IgAV si manifesta classicamente tra i 3 e i 15 anni (età media 6-7 anni), con una predominanza maschile (M:F = 1,2-1,8:1). Si verifica principalmente in autunno, inverno e primavera, probabilmente a causa della nota associazione con forme infettive che possono precedere/scatenare l’insorgenza della patologia.
Circa la metà dei casi di IgAV è preceduta da un’infezione delle alte vie respiratorie, in particolare da streptococco. Anche altri agenti infettivi (per esempio virus respiratorio sinciziale, influenza, norovirus) e punture di insetto sono stati implicati come possibili fattori scatenanti della IgAV, mentre non è stata dimostrata un’associazione causale significativa con le vaccinazioni. Anche se sono stati riconosciuti diversi fattori scatenanti di natura infettiva, la causa sottostante della patologia rimane sconosciuta.
La IgAV è una vasculite leucocitoclastica immunomediata associata a deposito di IgA, deposito di complemento (C3) e reclutamento di neutrofili. Le biopsie delle lesioni cutanee mostrano il coinvolgimento dei piccoli vasi (principalmente le venule postcapillari) nel derma papillare, con presenza di neutrofili e monociti nell’infiltrato infiammatorio. Tramite immunofluorescenza è possibile confermare il deposito di IgA, C3 e fibrina nelle pareti dei vasi coinvolti. IgA, C3, fibrina, immunoglobuline G e, meno comunemente, immunoglobuline M si depositano anche nelle cellule endoteliali e mesangiali del rene. La IgAV è caratterizzata generalmente da elevati livelli sierici di IgA, ma il loro ruolo patogenetico rimane da chiarire.
Caratteristiche cliniche
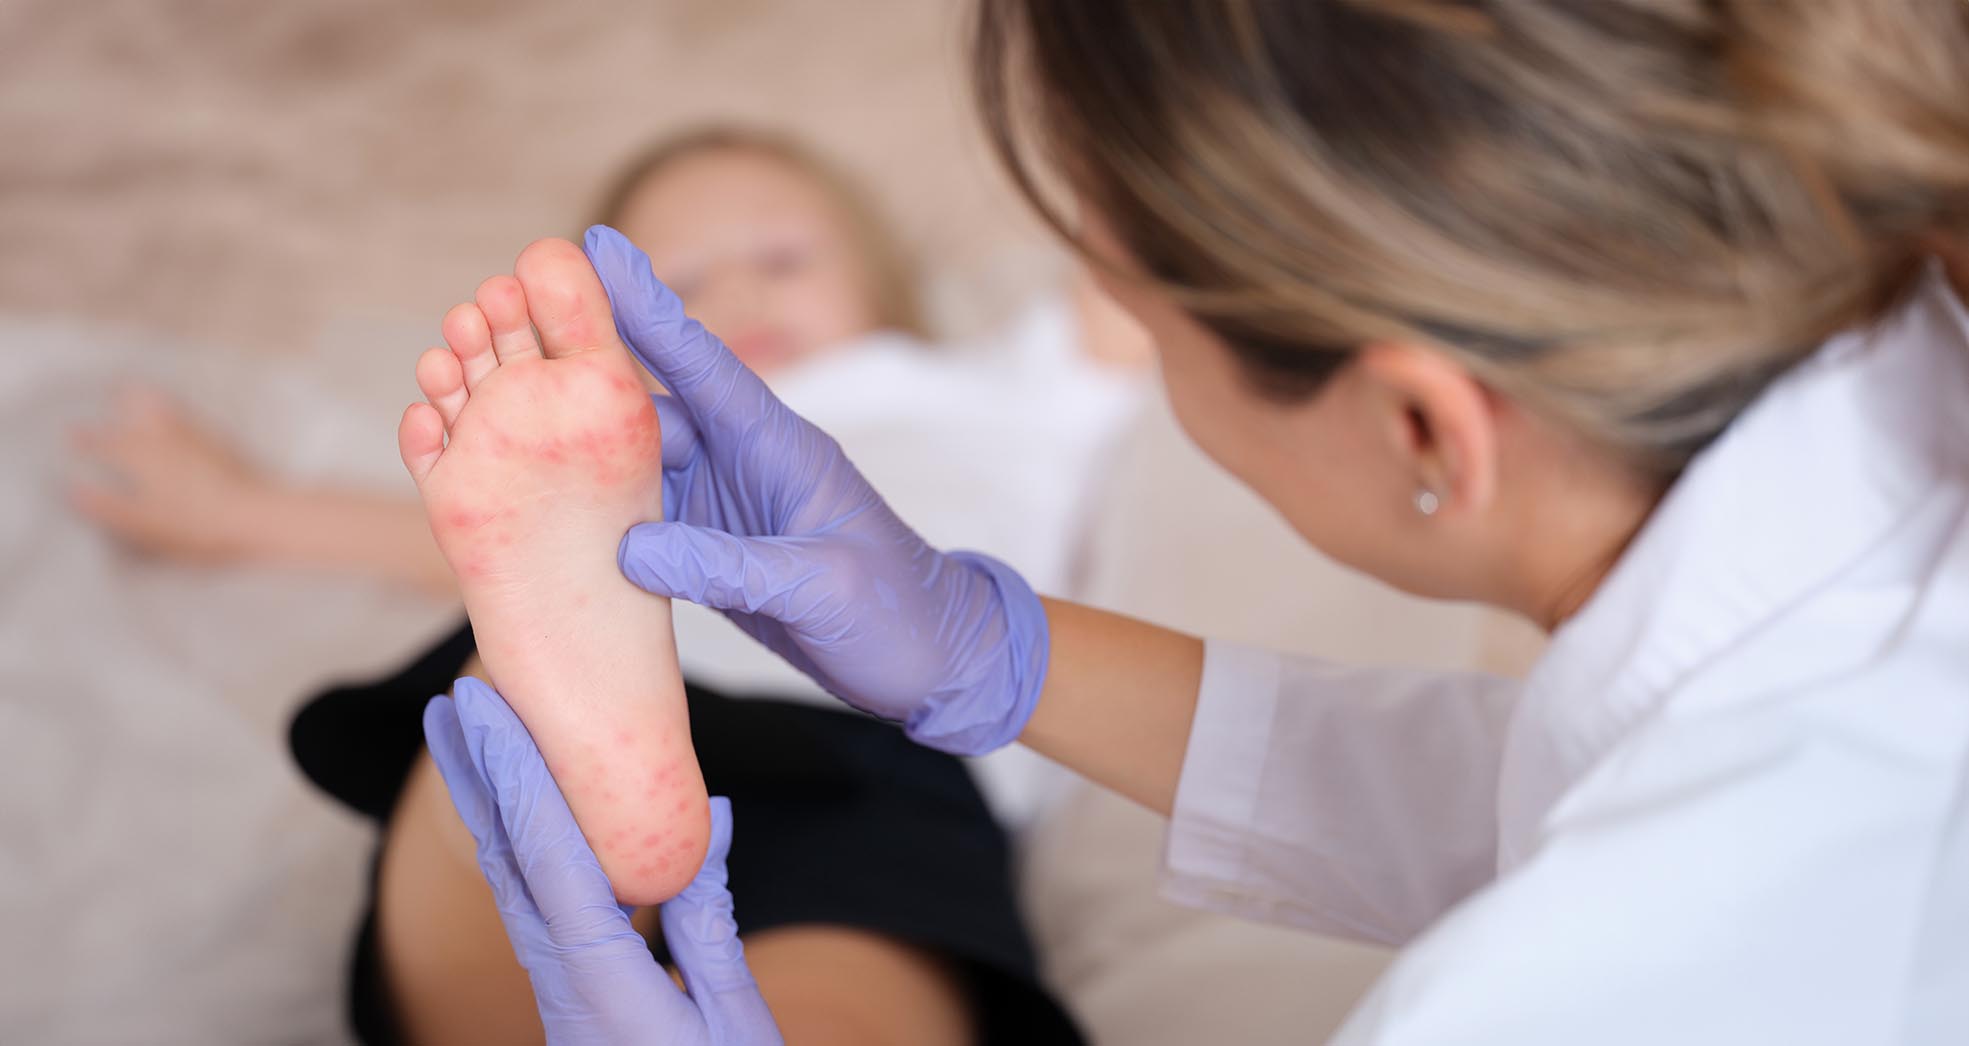
La patologia è caratterizzata da una tetrade di manifestazioni cliniche (porpora palpabile in assenza di trombocitopenia e coagulopatia; artrite/artralgia; dolore addominale; malattia renale), che possono svilupparsi nel corso di giorni o settimane e possono variare nell’ordine in cui si presentano.
- Manifestazioni cutanee: l’eruzione cutanea rappresenta il sintomo d’esordio della IgAV in circa il 75% dei casi, precedendo mediamente di 4 giorni la comparsa di altri sintomi. L’eruzione inizia solitamente con pomfi eritematosi, maculari od orticarioidi, ma può anche presentare forme meno tipiche, comprese lesioni a bersaglio. L’eruzione può essere pruriginosa, ma raramente è riferita dolorosa. L’eruzione iniziale può confluire ed evolvere in ecchimosi, petecchie e porpora palpabile. Le lesioni cutanee risultano distribuite simmetricamente e localizzate principalmente in aree sottoposte all’effetto di gravità/pressione, come gli arti inferiori. I glutei sono spesso coinvolti nei bambini piccoli mentre viso, tronco e arti superiori possono essere interessati in bambini non deambulanti.
- Sintomi articolari: interessano fino all’84% dei pazienti, ma solo nel 15% dei casi sono il sintomo d’esordio della IgAV (l’artrite può precedere la comparsa della porpora di uno o due giorni al massimo). L’artrite è solitamente transitoria e migrante, tipicamente oligoarticolare (interessa da una a quattro articolazioni) e non deformante. Sono interessate le grandi articolazioni degli arti inferiori (anche, ginocchia e caviglie) o, meno comunemente, degli arti superiori (gomiti, polsi e mani). Tumefazione e dolore periarticolare sono frequenti, in assenza di versamento articolare, eritema o calore. I pazienti possono lamentare dolore significativo e limitazione funzionale, tanto che i bambini più piccoli con coinvolgimento degli arti inferiori possono rifiutarsi di camminare.
- Sintomi gastrointestinali: si verificano in circa la metà dei bambini con IgAV. Possono essere lievi (nausea, vomito, dolore addominale crampiforme, ileo paralitico transitorio) o gravi (emorragia gastrointestinale, ischemia e necrosi intestinale, invaginazione e perforazione intestinale). L’invaginazione in corso di IgAV è limitata all’intestino tenue in circa il 60% dei casi, a differenza dell’invaginazione idiopatica, che è tipicamente ileocolica. L’incidenza complessiva dell’invaginazione nella IgAV varia dal 2,3 al 3,5%. La ricerca del sangue occulto sulle feci può risultare positiva in oltre il 50% dei pazienti, anche in assenza di chiari sintomi gastrointestinali, suggerendo che il danno mucosale sia comune. I sintomi gastrointestinali si sviluppano tipicamente entro 8 giorni dalla comparsa dell’eruzione cutanea, sebbene siano stati descritti intervalli molto più lunghi (settimane o mesi). L’endoscopia digestiva può mostrare presenza di lesioni purpuriche a livello di duodeno discendente, stomaco, ileo terminale e colon.
- Interessamento renale: si verifica tipicamente entro un mese dall’esordio dei sintomi sistemici nel 20-54% dei bambini con IgAV ed è generalmente caratterizzato dalla presenza di ematuria (con o senza cilindri di globuli rossi) e proteinuria lieve o assente. Proteinuria di tipo nefrosico, incremento della creatinina e ipertensione arteriosa sono presenti in una minoranza di pazienti. Questi riscontri, così come la coesistenza di ematuria e proteinuria, sono associati a un rischio aumentato di malattia renale progressiva (più frequente negli adulti). Circa l’1% dei soggetti con IgAV progredisce verso insufficienza renale terminale. Occasionalmente, nei maschi con IgAV si assiste a un interessamento scrotale caratterizzato da tumefazione e dolore testicolare, tale da richiedere l’esecuzione di un’ecografia per diagnosi differenziale con una torsione testicolare.
Diagnosi
La diagnosi è essenzialmente clinica. In assenza del classico rash purpurico, i pazienti che si presentano con sintomi articolari o addominali possono essere considerati erroneamente affetti da un processo infettivo o chirurgico. I livelli sierici di IgA sono elevati nel 50-70% dei pazienti; valori più alti sono associati a maggior rischio di interessamento renale. Altri esami di laboratorio (emocromo, profilo chimico, esame urine) forniscono risultati non specifici per la diagnosi. Generalmente, gli indici di flogosi non mostrano infiammazione sistemica; le piastrine, il tempo di protrombina e il tempo di tromboplastina parziale risultano nella norma. Ematuria e proteinuria spesso non sono presenti alla diagnosi e possono comparire nelle 4-6 settimane successive. Nepazienti con recente infezione da streptococco può essere presente ipocomplementemia.
Trattamento e prognosi
La IgAV non complicata da nefropatia è generalmente una condizione autolimitante che richiede solo cure di supporto (idratazione, riposo, terapia analgesica). La maggioranza dei pazienti guarisce spontaneamente e non necessita di ospedalizzazione.
- Nei pazienti con artralgia o dolore addominale, durante la fase attiva della malattia è consigliato riposo a letto senza caricare sugli arti inferiori, per prevenire la comparsa di nuovi elementi purpurici.
- Per il dolore articolare e/o addominale lieve-moderato si consiglia di somministrare analgesici come paracetamolo (10-15 mg/Kg/dose ogni 4-6 ore, massimo 4.000 mg/die) o Fans, come ibuprofene (10 mg/Kg/dose ogni 6-8 ore, massimo 40 mg/Kg/ die o 2.400 mg/die) o naprossene (10-20 mg/Kg/die in 2 somministrazioni, massimo 1.000 mg/die).
- In presenza di coinvolgimento renale, i Fans possono peggiorare i sintomi gastrointestinali e devono essere evitati.
- L’utilizzo dei corticosteroidi è controverso, in quanto possono determinare un rapido miglioramento della sintomatologia, ma non sembrano influenzare l’andamento a lungo termine della malattia. In particolare, non sono efficaci nella prevenzione della nefropatia o dell’invaginazione intestinale. I corticosteroidi (prednisone per os 1-2 mg/Kg/die per 3-5 giorni oppure metilprednisolone EV 0,8-1,6 mg/ Kg/die, con successivo decalage in 3-4 settimane) possono essere considerati in caso di dolore articolare che interferisce con la deambulazione e/o lo svolgimento delle attività quotidiane, dolore addominale intenso che limita la capacità di alimentarsi e richiede idratazione EV e/o ospedalizzazione, rettorragia e orchite.
La prognosi è generalmente buona. In assenza di nefropatia la malattia dura mediamente 4 settimane, con recupero spontaneo osservato nel 94% dei bambini e nell’89% degli adulti. Le recidive nel primo anno sono frequenti (30%- 40% dei pazienti), compaiono entro 3-4 mesi dal primo episodio e sono caratterizzare da sintomi più lievi (per lo più cutanei e gastro-intestinali) e durata minore. In termini di follow-up, i pazienti con IgAV senza coinvolgimento renale devono essere monitorati con valutazione periodica di esame urine e pressione arteriosa (ogni 7-14 giorni per 2 mesi, poi mensilmente fino a 6-12 mesi dall’esordio della malattia). La IgAV non influenza negativamente la fertilità, ma un’anamnesi positiva per questa patologia è stata associata a gravidanze con outcome peggiore (maggiore frequenza di aborti spontanei, ipertensione gravidica e nascite pretermine).
Bibliografia essenziale
- Dedeoglu Fm Kim S. IgA vasculitis (Henoch-Schönlein purpura): clinical manifestations and diagnosis. UpToDate (accesso online 30-06-26)
- Niaudet P et al. IgA vasculitis (Henoch-Schönlein purpura): kidney manifestations. UpToDate (accesso online 30-06-26)
- Shuai LJ et al. Guidelines for the diagnosis and management of childhood immunoglobulin A vasculitis. World J Pediatr 2025;21(10):957-972